 邹文安
原文:Bioart
报道:景杰学术
对组织样本中不同类型分子的精准测量对于临床诊断、预后和治疗至关重要。然而,诸如人工降解,分子体外修饰或渗漏损失等预分析因素可能会改变临床标本中分子的定性和定量,从而混淆测量结果和临床结论。
在活细胞中,通过RNA分解酶来平衡并控制mRNA分子,避免不需要的降解和特定RNA的定向降解。在离体组织样本中,这种平衡经常被破坏,导致mRNA的人工变化。在最近的几项研究中发现外周血单核细胞样本和前列腺肿瘤样本都可能因为分析前变量而发生不同程度的RNA降解【1,2】。虽然mRNA衰变引入的偏差是否可以纠正以及如何纠正仍然存在争议,但在大多数研究中,通过客观评分测量的mRNA降解超过任意阈值的样品将被单独处理或丢弃。
类似地,在活细胞中,蛋白质的体内平衡也是复杂且严格控制的过程。蛋白质降解是蛋白质稳态的重要组成部分,受蛋白酶和特定蛋白质降解途径的催化作用。在切除或储存的组织样品中,额外的蛋白酶(包括与细胞死亡途径相关的半胱天冬酶)被激活,并改变一般的蛋白质降解系统。已有一些研究报道了血液样品储存对蛋白质稳定性的影响,发现在4℃或室温下,EDTA血浆管中储存一周后的血浆蛋白质组似乎非常稳定,而储存时间导致的抗体耗尽血浆蛋白质组蛋白质的变化,可能是由于某些蛋白质的结构改变【3】。关于组织样品中蛋白质降解以及它如何影响下游结果知之甚少。最近在质谱(MS)方面的技术进步,特别是SWATH/DIA方法的发展,使临床队列中数百个样品的成千上万种蛋白质可被高度可重复地定量。因此,蛋白质降解是否会影响临床样本中蛋白质组学测量的质量进而在生物学和临床结论中引入偏差这一问题对于临床队列研究而言具有重要意义。
2019年6月7日,瑞士苏黎世联邦理工大学的Ruedi Aebersold团队、苏黎世大学医院Peter Wild团队和西湖大学郭天南团队合作在Nature Communications上发表了题为Comparative analysis of mRNA and protein degradation in prostate tissues indicates high stability of proteins的文章,共同第一作者为邵文广博士和郭天南博士。该文全面比较前列腺癌组织队列中mRNA和蛋白质的降解模式,开发了蛋白质组完整性评分(the Proteome Integrity Number,PIN),以客观地量化每个样本中蛋白质组范围内的降解程度,并发现蛋白质降解虽然存在且可检测,但不同类型的临床样本和质谱测量方法的PIN评分是稳健的,为临床队列研究中的蛋白质组学测量提供了重要的信息和资源。
为了估计样品中蛋白质降解的程度,研究团队首先引入个体蛋白质完整性评分(individual protein integrity score, iPIS)以量化某一蛋白质降解的可能产物——半胰蛋白酶肽的相对丰度。为了估计样品水平上蛋白质降解的总体程度,定义每个样品的PIN值为所有蛋白iPIS值的算术平均值。PIN值越高,表示样品的蛋白质组完整性程度较高。为验证PIN算法,研究团队生成一组已知并校准每个样本的蛋白质组降解水平的样本。从凝胶电泳(SDS-PAGE)图中显示,经过处理的样品逐渐增强的蛋白降解程度(下图a)。通过计算基于SWATH-MS获得的定量肽矩阵的PIN分数发现,基准样品的PIN值随着蛋白质降解的进行而降低(下图b),且可以在不同统计概率下确定蛋白酶处理的样本。因此,PIN值可以精确测量蛋白质组学样本来推断蛋白质降解,并且可以灵敏且稳健地识别不同统计显著性下的降解样本。
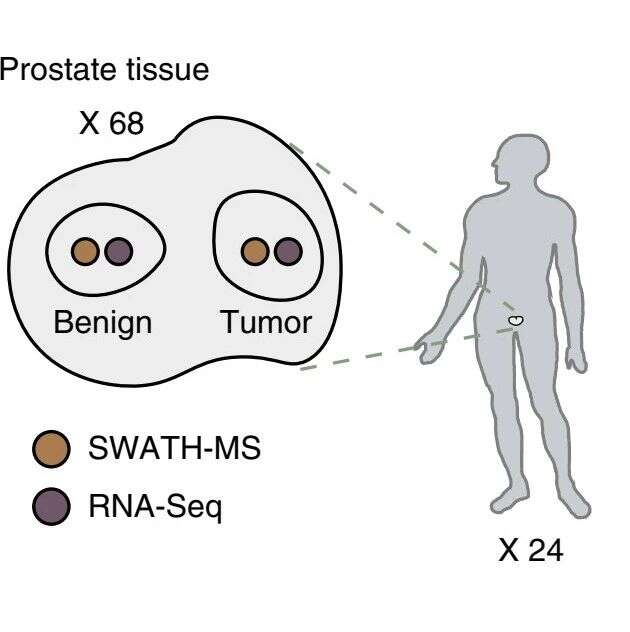
随后,研究团队对24名前列腺癌患者的切除前列腺中68对组织穿孔进行了转录(RNA-Seq)和蛋白质(PCT-SWATH)降解的比较分析(下图)。由mRIN评估每个组织样本中mRNA的降解发现,68个前列腺组织样本中13个(19.1%)的实质性mRNA降解(mRIN <-0.04; P值<0.01)。 而蛋白降解评估发现该组样品的PIN值范围为0.937至0.964,经过统计分析确定了4个样品(5.9%)具有显着蛋白质降解(P值<0.01)。对来自相邻组织区域的穿孔组织对的RNA-Seq和蛋白质组分析发现,转录组和蛋白质组降解之间的依赖性可忽略。对已判定降解样本的显著性水平比较表明在所研究的样品组中mRNA降解程度较蛋白高。值得注意的是,具有最广泛mRNA降解的五个样品仅来自两名患者,而蛋白质组学降解对患者则没有任何偏向性。以mKS和iPIS分别评估单一mRNA和蛋白质降解程度,并与mRIN和PIN整体评估指标对比发现,个体分子的降解程度分类一致,确认了两个评分系统的有效性,并且强调了转录组水平的普遍降解与蛋白质组水平的特异性降解之间的显著差异。因此,导致相应mRNA和蛋白质降解的分析前变量是不同的。
随后,研究团队进一步研究了降解对蛋白质组学测量以及临床结论的影响。通过比较含有和不含易于降解的蛋白质(iPIS< 0.8)的定量蛋白质组学的层次聚类树状图发现,两个树状图高度相似(共生相关系数0.94),说明生物学结论基本上不受蛋白质降解的影响。同时,为了可靠地量化蛋白质的丰度,在常规蛋白质组学实验中,半胰蛋白酶肽应排除在蛋白质定量中。
另外,研究团队也将PIN算法应用于来自临床蛋白质组学研究的其他数据集,其中包括各种类型的临床样本(特定前列腺组织,乳腺组织,胃组织和人血浆),不同样品储存方法(特别是福尔马林固定化固体(FFPE)和新鲜冷冻样品)和不同的MS仪器、数据采集和蛋白质组学技术(DDA,DIA,iTRAQ标记与无标记量化;完整样品与分馏样品),这些多样化的研究证明PIN算法在常用的MS平台和样品类型中的通用性。
总之,该研究揭示了初级临床组织标本中蛋白质的显著稳定性,并巩固了基于质谱的蛋白质组学的临床诊断基础。蛋白质降解相对独立于mRNA降解,表明引起mRNA和蛋白质降解的分析前变量是不同的。这些发现对于不能精确且均等控制分析前变量的大型临床队列研究中使用蛋白质组学测量具有重要意义。同时,该研究中开发的PIN算法可有效识别具有显着降解的蛋白质组样品,适用于从任何自下而上的蛋白质组数据集生成的数据而无需任何其它实验。
原文链接:
https://www.nature.com/articles/s41467-019-10513-5#auth-1
参考文献:
1. Gallego Romero, I., Pai, A. A., Tung, J. & Gilad, Y. RNA-seq: impact of RNA degradation on transcript quantification. BMC Biol. 12, 42 (2014).
2. Cancer Genome Atlas Research, N.. The molecular taxonomy of primary prostate. Cancer Cell 163, 1011–1025 (2015).
3. Zimmerman, L. J., Li, M., Yarbrough, W. G., Slebos, R. J. & Liebler, D. C. Global stability of plasma proteomes for mass spectrometry-based analyses. Mol. Cell Proteom. 11, M111 014340 (2012).
本文原文来自Bioart微信平台,景杰学术团队报道,欢迎转发到朋友圈。如有转载、投稿、等其他合作需求,请添加微信ptm-market咨询。
4D-LFQ:Matthias Mann发文,基于捕获离子淌度的新一代4D 蛋白质组学
4D-LFQ进展:最新进展: Jurgen Cox研究组公布支持4D label-free定量的MaxQuant软件新版本
ASMS1:2019年ASMS大会首日剪影,基于离子淌度的4D蛋白质组技术闪亮登场
ASMS2:ASMS 2019最新播报,John Yates获质谱杰出贡献奖
专家视界01:秦钧:透过水晶球看2019年的蛋白组学
专家视界02:上海生物信息技术研究中心谢鹭教授:用蛋白质组学破译癌症密码
专家视界03:南开大学张晓东教授:解析乙肝致癌机制的”津门神探“